
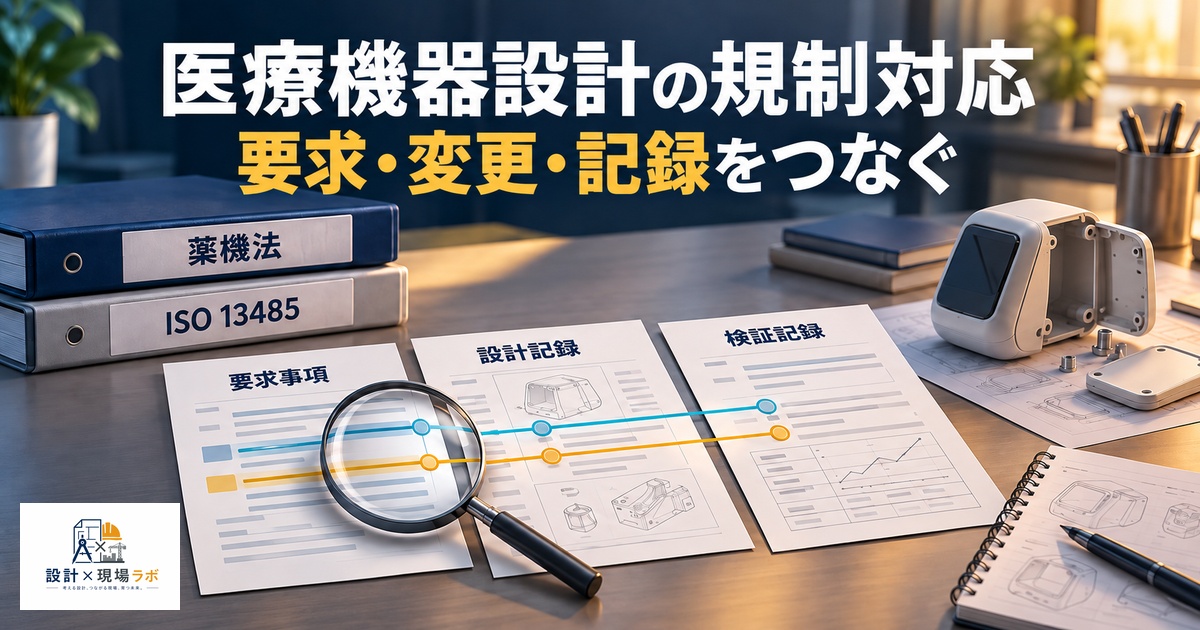
「機能さえ満たせば図面は完成」という感覚のまま医療機器の案件に入ると、最初の設計レビューで大きな壁にぶつかることになる。一般産業機械の設計経験だけでは太刀打ちできない、独特の考え方が求められる領域である。医療機器は薬機法という法規制と、ISO13485という品質マネジメントシステムの二重の枠組みの中で設計しなければならず、一般産業機械とは意思決定の重みがまったく異なる。本稿では、外部設計者として複数の医療機器メーカーの開発プロジェクトに携わった経験をもとに、薬機法とISO13485の基礎を、設計実務の視点から整理する。
薬機法とは何か——医療機器を扱う設計者が最初に理解すべき枠組み
薬機法(医薬品、医療機器等の品質、有効性及び安全性の確保等に関する法律)は、医療機器の製造販売にあたって国が定める基本的な法律である。設計者にとって重要なのは、この法律のもとで医療機器がリスクの大きさに応じてクラス分類され、クラスごとに求められる手続きや審査の厳しさが変わるという構造を理解することだ。単に良い製品を作れば市場に出せるわけではなく、法律が定める手続きを踏んで初めて製造販売が認められるという前提を、まず頭に入れておく必要がある。
私が最初に医療機器案件に携わったとき、驚いたのは設計変更一つを起こすたびに、その変更が承認済みの届出内容や認証内容に影響しないかを確認するプロセスが必須になっている点だった。一般産業機械であれば、性能を落とさない範囲の設計変更は設計者の裁量で進められることが多い。しかし医療機器では、外形寸法のわずかな変更であっても、それが認証の範囲を超えるかどうかを規制対応の担当者と相談しなければならない場面が頻繁にあった。
クラス分類の考え方も奥が深い。同じような機能を持つ製品でも、身体への接触時間や侵襲の程度によってクラスが変わり、求められる臨床評価の水準も変わってくる。私は新規案件に入る際、まず既存の類似製品がどのクラスに分類されているかを確認し、そこから今回の製品がどう位置づけられるかを薬事部門と一緒に検討するところから設計方針の議論を始めるようにしている。分類の見立てを誤ると、開発の後半になって想定外の追加試験が必要になることもあるため、初期段階での見極めが極めて重要になる。実際に私が関わった案件では、当初クラスIIと想定していた血液に接触する検査用アクセサリが、接触時間の解釈次第でクラスIIIに引き上がる可能性が浮上し、開発スケジュールを2か月ほど見直す事態になったことがある。この経験以降、クラス分類の根拠となる接触時間や侵襲の定義は、薬事部門の判断を鵜呑みにせず、自分でもガイダンス文書の該当箇所を確認するようにしている。
この法律の下では、設計者は品質保証部門や薬事部門と常にセットで動くことになる。私は早い段階で薬事部門の担当者と信頼関係を築き、設計変更を検討する初期段階から相談する習慣をつけるようにしている。後から「これは薬事的に問題がある」と指摘されて設計を差し戻すよりも、構想段階で規制上の制約を共有しておく方が、結果的に開発期間を短縮できると実感している。
薬機法にはもう一つ、製造販売業者と製造業者の役割分担という考え方がある。この区分は責任の所在を明確にするために設けられているものであり、設計上の判断がどちらの責任範囲に属するかを意識しないまま進めると、承認申請の段階で思わぬ手戻りが発生することもある。製品を市場に出す責任を負う製造販売業者と、実際に設計・製造を行う製造業者は法律上区別されており、外部設計者として現場に入る私は後者の立場で仕事をすることが多い。この構造を理解していないと、誰が最終的に規制対応の意思決定をする権限を持っているのかを見誤り、社内の合意形成に無駄な時間を費やしてしまう。誰に何を確認すべきかを早期に整理しておくことが、規制対応をスムーズに進める前提になる。
クラス分類とリスクマネジメント——ISO14971との関係
医療機器はリスクの大きさに応じてクラスI(一般医療機器)からクラスIV(高度管理医療機器のうち特に厳格な管理が必要なもの)まで分類され、クラスが上がるほど求められる手続きと審査の厳格さが増していく。設計者としてまず把握すべきは、自分が担当する製品がどのクラスに位置づけられ、それによって設計プロセスに求められる文書化のレベルがどう変わるかということだ。
クラス分類と密接に結びついているのが、ISO14971に基づくリスクマネジメントである。ISO14971は、医療機器が患者や使用者、第三者に及ぼしうる危害を体系的に特定し、そのリスクを許容可能な水準まで低減するプロセスを定めた規格だ。私が担当した輸液関連機器の設計では、機構部の誤操作によって薬液の投与量が変わってしまうリスクを洗い出し、機械的なインターロックと表示による警告の両方でリスクを低減する設計を採用した。
ここで重要なのは、リスク低減の優先順位である。ISO14971では、まず設計そのものでリスクを取り除く「本質安全設計」を優先し、それでも残るリスクには防護策や警告表示で対応するという階層が定められている。私はリスク分析の会議で、警告ラベルだけで済ませようとする提案が出た際に、まず機構的に誤操作自体を防げないかを検討するよう提案したことがある。安全設計の優先順位を理解しているかどうかで、設計案の質が大きく変わってくると感じている。私が担当した案件では、警告表示だけで対応しようとしていたリスク項目を洗い出したところ全体の約3割を占めており、そのうち半数近くは機構的な工夫で本質的にリスクを下げられることが検討の結果分かった。表示に頼る設計は使用者の注意力に依存する分、長期的な安全性が読みにくいという弱点があることを、この経験を通じて強く意識するようになった。
リスクマネジメントファイルは一度作って終わりではなく、市販後の情報も反映しながら継続的に更新される文書である。私が関わった案件では、市販後に類似機器で報告された不具合情報を定期的に確認し、自分が設計している機器のリスク分析に反映すべき事象がないかをチェックする作業が組み込まれていた。設計段階だけでなく、製品が世に出た後も気を配り続けるという発想は、一般産業機械の設計にはあまりない視点で、最初は戸惑いを覚えたことを記憶している。
ISO13485が求める設計開発プロセス——設計管理の考え方
ISO13485は医療機器業界向けの品質マネジメントシステム規格であり、設計開発のプロセスそのものに厳格な要求を課している。設計インプット(要求事項)の明確化、設計アウトプット(図面や仕様)がインプットを満たしていることの検証、そして実際の使用環境での妥当性確認という三段階を、文書として裏付けながら進めることが求められる。
一般産業機械の開発でも設計レビューは行うが、医療機器の場合はレビューの実施記録、参加者、指摘事項とその是正結果までを文書として残し、監査でいつでも提示できる状態にしておく必要がある。私が携わったプロジェクトでは、設計変更のたびに検証試験の計画書と報告書をセットで作成し、変更が既存の安全性や性能に影響しないことを裏付けるまで次の工程に進めないというルールが徹底されていた。
このプロセスは一見すると手間が多く感じられるが、実際に運用してみると、後工程での手戻りを大幅に減らす効果があると実感している。要求事項が曖昧なまま設計を進めてしまうと、検証段階になって初めて「そもそも何を満たせばよいのか分からない」という事態に陥りやすい。ISO13485の型に沿って要求事項を先に固める習慣は、医療機器に限らず設計全般に応用できる価値のある考え方だと感じている。
設計インプットを固める段階では、臨床現場からの要求、規格が定める要求、社内の品質基準といった複数の出所からの要求事項が混在する。私はこれらを一枚の要求事項一覧表に整理し、それぞれの出所と根拠を明記するようにしている。出所が曖昧な要求事項は、後になって「なぜこの仕様になっているのか説明できない」という状態を招きやすく、監査でも根拠を問われたときに答えに窮する原因になる。要求事項の由来を明確にしておくことは、地味だが監査対応の質を大きく左右すると感じている。
私が経験した設計変更管理の重み——軽微変更のはずが大ごとになった話
医療機器の設計変更管理の厳格さを痛感した出来事がある。ある機器の樹脂ハウジングについて、成形性を改善する目的で肉厚をわずかに変更する提案が出た。一般産業機械の感覚であれば「強度計算上問題なければ進めてよい」と判断してしまいそうな変更だったが、医療機器では話が違った。
薬事部門から、この変更が製品の滅菌工程における熱変形挙動に影響を与える可能性があり、認証時に提出した仕様との整合性を再確認する必要があると指摘された。結果として、変更を実施する前に滅菌後の寸法安定性を再評価する試験を追加で行うことになり、当初の想定よりも数週間長い期間を要した。具体的には、変更前の肉厚2.5mmから2.2mmへの変更を検討していたが、滅菌工程で加わる熱と圧力によって0.3mm程度の追加変形が生じる可能性が試験で判明し、認証時の外形寸法許容範囲ぎりぎりに達することが分かった。数値としてはわずかな差でも、認証書類に記載された仕様値との整合性が問われる以上、軽視できない変更だと痛感した。
このとき学んだのは、医療機器における「軽微な変更」という感覚は、一般産業機械の感覚とは基準がまったく異なるということだ。機械的な強度や機能だけでなく、滅菌方法、生体適合性、清掃のしやすさといった医療機器特有の評価軸まで考慮しなければ、変更の影響範囲を正しく見積もることができない。以来、私は医療機器案件で設計変更を検討する際、必ず薬事部門に「この変更は認証内容に影響しうるか」を最初に確認するプロセスを自分のルーチンに組み込むようにしている。
この一件があってから、設計変更を提案する際には影響評価のたたき台を自分から用意するようにもなった。変更内容、想定される影響範囲、必要と思われる追加試験の候補をあらかじめ整理してから薬事部門に相談することで、確認のやり取りにかかる時間が目に見えて短縮された。規制対応の専門家に丸投げするのではなく、設計者自身が影響範囲を一次的に見積もる姿勢を持つことが、チーム全体のスピードを上げる工夫になると実感している。
設計文書・トレーサビリティの実務——DHF・DMRとは何か
医療機器の設計開発では、DHF(デザインヒストリーファイル)とDMR(デバイスマスターレコード)という二つの文書体系が中心的な役割を果たす。DHFは設計開発の過程——要求事項の設定から検証・妥当性確認、設計変更の履歴まで——を時系列で記録した文書群であり、DMRは最終的に承認された設計内容そのもの、つまり量産に必要な図面や仕様、製造手順を集約した文書群である。
私が実務で強く意識しているのは、DHFの中で各要求事項がどの検証記録によって満たされたことが証明されているかという「トレーサビリティ」の連鎖である。ある要求事項に対応する検証記録が抜けていたり、検証方法が要求事項の内容と噛み合っていなかったりすると、監査で厳しく指摘される。設計者としては、要求仕様書を書く段階から「この項目はどう検証するのか」まで見据えて記述することが、後工程での手戻りを防ぐコツだと感じている。
DHFとDMRの整備は地味で時間のかかる作業に見えるが、市販後に不具合が発生した際、原因究明のスピードを大きく左右する。私が対応したある不具合調査では、DHFに残された設計変更履歴と検証記録を遡ることで、問題の原因が量産開始前のある設計変更に起因していたことを比較的短期間で特定できた。文書化の丁寧さが、いざというときの対応力に直結することを実感した出来事だった。
DMRについても、単に最新版の図面を格納しておけばよいというものではない。製造手順、検査手順、購買仕様といった量産に必要な情報が過不足なく揃っているかを定期的に確認する必要があり、設計変更のたびにDMRの該当箇所が更新されているかをチェックする仕組みが求められる。私は設計変更を出すたびに、DMRのどの文書が影響を受けるかをリスト化し、更新完了までを変更管理のクローズ条件に含めるよう提案している。文書間の整合性が崩れると、量産現場と設計意図の間にずれが生じるリスクが高まるためだ。
ユーザビリティエンジニアリングとIEC62366の視点
医療機器の設計では、機械的な性能や安全性だけでなく、実際に使う医療従事者や患者が誤操作なく扱えるかという「ユーザビリティ」の視点が規格上も求められる。IEC62366はユーザビリティエンジニアリングのプロセスを定めた規格で、使用シナリオの洗い出し、使用エラーの想定、そしてユーザーインターフェース設計への反映というステップを体系的に進めることを要求している。
私が携わった携帯型の医療機器では、緊急時に医療従事者が焦った状態でも誤操作しにくいボタン配置を検討するため、実際の使用者を想定したユーザビリティ試験に設計段階から立ち会った。試験の様子を観察すると、平常時には問題なく思えた操作手順が、緊迫した状況では想定外の順序でボタンが押されることが分かり、物理的な誤操作防止機構を追加する設計変更につながった。
この経験から、ユーザビリティは机上の想像だけで完結させるべきではないと強く感じている。設計者自身が試験の現場に立ち会い、実際の使用者の手の動きや視線の動きを観察することで、図面上では気づけなかったリスクが見えてくる。IEC62366が求めているのは、単なる手続きではなく、使用者の実態に即した設計改善のサイクルそのものだと理解している。
使用エラーの洗い出しでは、熟練した使用者だけでなく、その機器を初めて扱う使用者の視点も欠かせない。私が携わった案件では、経験豊富な医療従事者にとっては当たり前の操作手順が、経験の浅い使用者には直感的に伝わらないという指摘が試験を通じて明らかになった。表示や形状の工夫だけで対応できる場合もあれば、根本的な操作フローの見直しが必要になる場合もあり、どこまで設計で対応し、どこから教育や取扱説明書に委ねるかの線引きを、開発チーム全体で議論する場面が何度もあった。
承認・認証取得までのスケジュール感と設計者の役割
医療機器の開発は、設計が完了してから承認や認証を取得するまでに相応の期間を要する。クラスによっては第三者認証機関の審査や、行政への届出・申請が必要になり、そのための資料作成には設計担当者の協力が不可欠である。私が経験したプロジェクトでは、量産開始の予定日から逆算して、設計凍結の期限、検証試験の完了期限、申請書類の提出期限が緻密にスケジュールされていた。
設計者としてここで注意すべきなのは、スケジュールの後半にしわ寄せが来やすいという点だ。設計変更が続くと、検証試験や申請書類の準備が後ろ倒しになり、最終的に承認取得のタイミングそのものが遅れるリスクが高まる。私は開発の初期段階から薬事部門とスケジュールを共有し、設計変更を検討する際は「この変更が承認スケジュールに与える影響」を常に念頭に置いて判断するようにしている。
特に外部の第三者認証機関による審査が絡む場合、質問への回答や追加資料の提出に要する期間は自分たちでコントロールしきれない部分がある。私はこうした不確実性を見込んで、設計凍結の期限をあえて前倒しに設定し、審査対応に余裕を持たせるようスケジュールを組むことを提案している。開発終盤になって初めて規制対応のボトルネックに気づくのではなく、計画段階からその存在を織り込んでおくことが、結果的にプロジェクト全体の遅延を防ぐ最も現実的な方法だと考えている。私が関わった案件では、設計凍結の予定日を量産開始の約6か月前に設定し、その後に発生する軽微な設計変更は原則として次期モデルへ持ち越すというルールを開発チーム全体で共有していた。凍結後の変更を安易に許容してしまうと、検証試験のやり直しや申請書類の再提出が連鎖的に発生し、結果的に半年単位でスケジュールが崩れるリスクがあるためだ。
医療機器の設計は、性能や機構の面白さだけでなく、規制という枠組みの中でいかに効率よく合意形成を進めるかという能力が問われる分野だと感じている。技術力と同じくらい、薬事部門や品質保証部門との対話力が求められる点は、一般産業機械の設計にはない独特の難しさであり、同時にやりがいでもある。
複数のプロジェクトを経験して感じるのは、規制対応を「余計な手続き」と捉えるか「製品の信頼性を裏付ける仕組み」と捉えるかで、設計者としての振る舞いが大きく変わるということだ。手続きを負担としてしか見ていないと、書類を通すことだけが目的化し、本質的なリスク低減がおろそかになりやすい。規制の背景にある「使用者の安全を守る」という目的に立ち返りながら設計を進める姿勢こそが、医療機器という分野で長く信頼される設計者であり続けるために欠かせない視点だと考えている。
コメント